【美华社 2026年7月15日 华盛顿特区 报道】据全球临床研究服务企业艾昆纬(IQVIA)高管辛西娅·弗斯特(Cynthia Verst)提交的修订版书面证词,2025年全球创新药一期临床试验(Phase I)启动的国家份额中,中国占35%,美国占27%。自2021年以来,中国在这一指标上已超过美国。
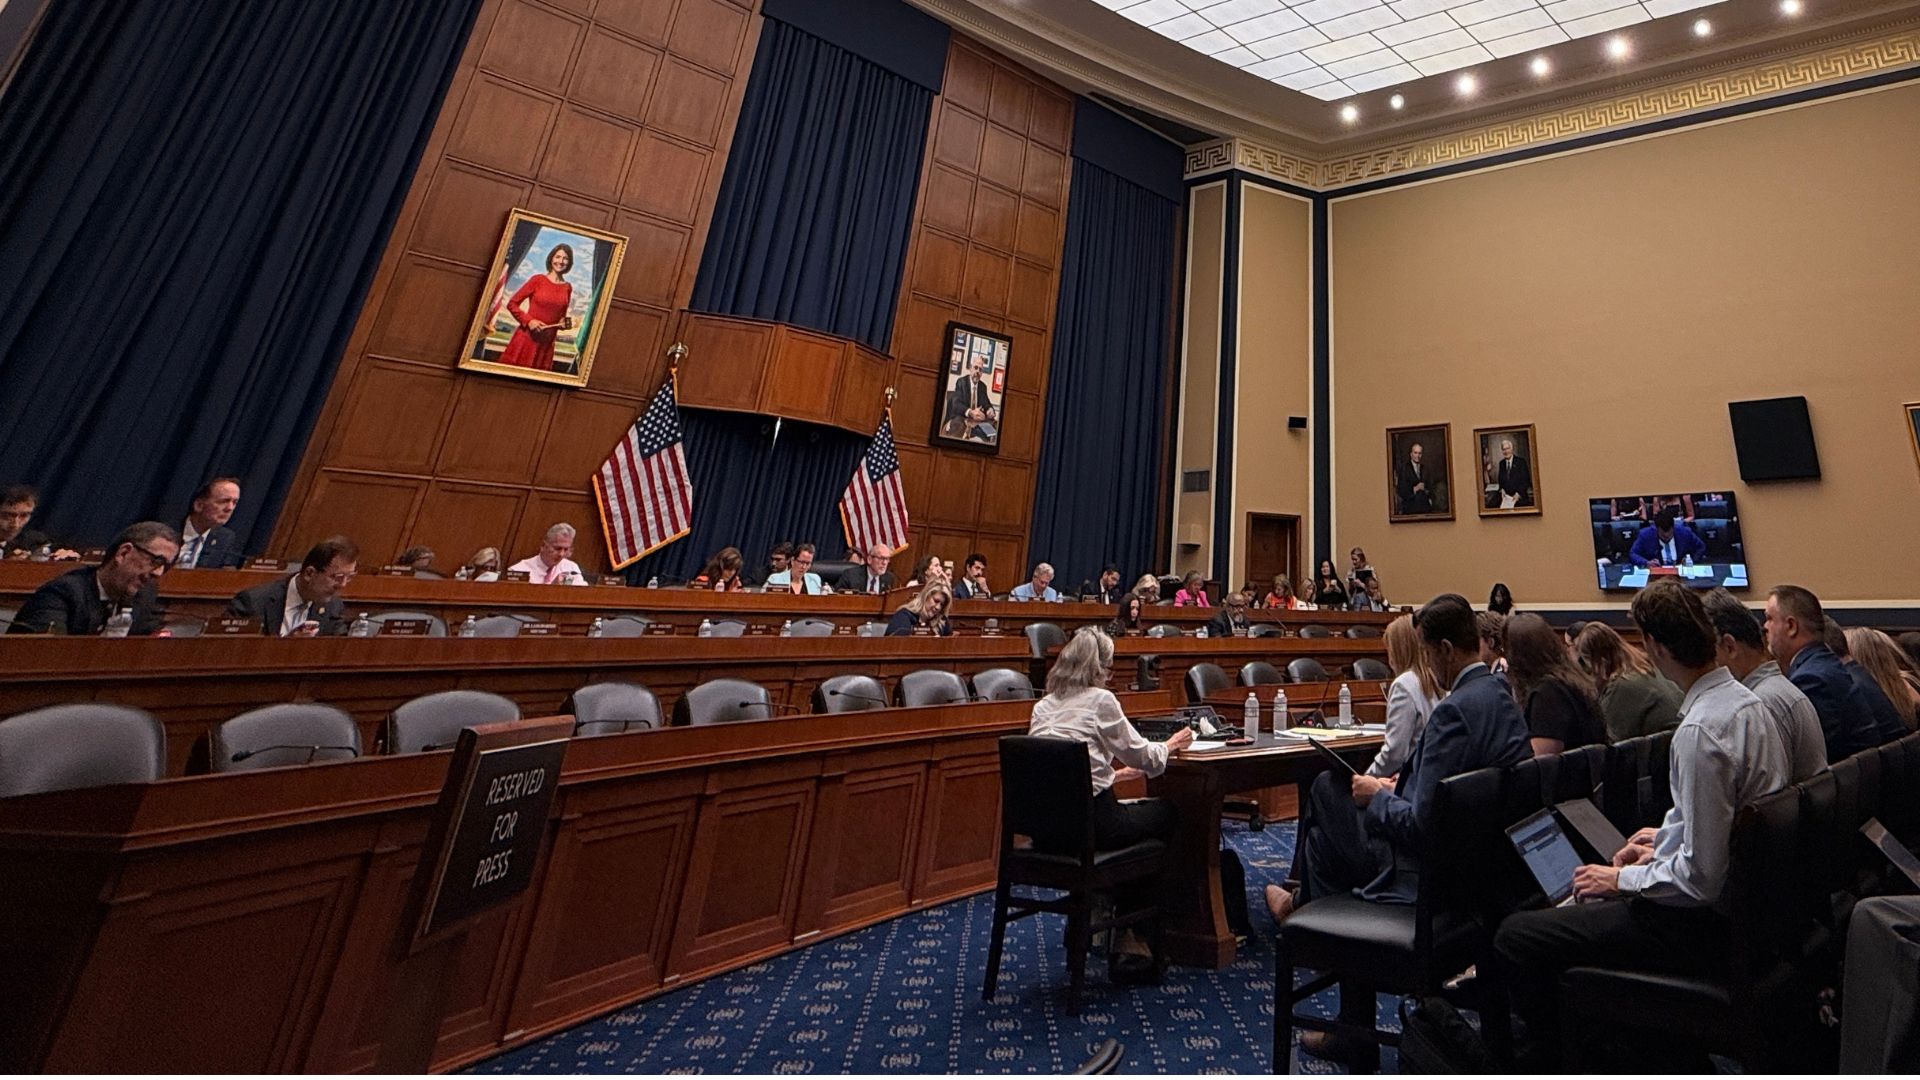
当地时间7月15日上午,美国众议院能源和商业委员会(House Committee on Energy and Commerce)卫生小组委员会(Subcommittee on Health)在华盛顿特区雷伯恩众议院办公楼(Rayburn House Office Building)举行听证会,主题为《保持美国在生物医药创新领域的领先地位:FDA在推动美国药物研发中的作用》(Maintaining America’s Leadership in Biomedical Innovation: FDA’s Role in Advancing U.S. Drug Development)。
听证会围绕美国食品药品监督管理局(U.S. Food and Drug Administration,FDA)的监管制度展开,聚焦新药试验启动、海外数据核查、联邦科研投入与患者参与。中国早期临床试验份额的增长,也将美国生物医药研发竞争力推向讨论中心。
中国份额持续上升,是否意味着美国药企正将研发大规模转移到中国?
中国试验份额上升,意味着什么?
艾昆纬的另一组数据揭示了增长背后的结构。
按试验发起企业总部所在地统计,2025年中国总部企业的一期临床试验国家记录中,89%涉及中国境内;美国和欧盟总部企业的相应记录中,中国分别只占约5%。美国企业在海外开展早期试验,更常选择澳大利亚。
中国份额的增长,主要来自中国本土早期研发活动的扩张,而非美国药企将试验大规模转移到中国。
哈佛医学院(Harvard Medical School)及布莱根妇女医院(Brigham and Women’s Hospital)研究人员托马斯·黄(Thomas J. Hwang)也指出,中国试验地点参与早期抗癌药物研究的比例正在上升。
一期临床试验启动数量,只是新药研发链条的起点。美国面临的挑战,不仅是如何吸引更多早期研究项目,更涉及科研投入、监管效率和药品审评能力。
从科研经费到FDA审评:改革压力集中显现
第一个环节,是科研经费。
卫生小组委员会首席民主党议员、科罗拉多州众议员戴安娜·德盖特(Diana DeGette)将讨论延伸至美国国立卫生研究院(National Institutes of Health,NIH)经费、FDA人员配置及联邦科研拨款政策。
白宫管理和预算办公室(Office of Management and Budget,OMB)5月提出联邦拨款管理规则修订草案,拟要求高级政治任命官员在可自由裁量拨款(discretionary grants)发放前进行审查,判断项目是否符合法律规定及政府政策优先事项。
草案保留同行评审(peer review),但专业评审建议不再具有最终决定效力。公众意见征集于7月13日结束,距离听证会仅两天。
对依赖联邦资助的大学、研究医院和实验室而言,这项改革涉及的不只是拨款程序,更是科研项目如何获得资金,以及专业判断在资助决策中占据多大分量。
第二个环节,是新药进入人体试验前的申报程序。
弗斯特认为,美国首次人体试验(first-in-human,FIH)的主要障碍,不在FDA正式审评耗时,而在企业准备新药临床试验申请(Investigational New Drug,IND)材料的复杂流程。
她建议按照试验风险调整申报要求,在确保必要安全保护的前提下,削减不必要的准备负担,加快新药进入临床研究。
第三个环节,是FDA自身的监管能力。
美国外交关系协会(Council on Foreign Relations,CFR)全球卫生项目主任托马斯·博利基(Thomas Bollyky)在书面证词中指出,FDA虽然已开始重新招聘,但药品审评与研究中心(Center for Drug Evaluation and Research,CDER)和生物制品审评与研究中心(Center for Biologics Evaluation and Research,CBER)的人员规模,较2025财年初仍分别减少18%和16%。
海外临床试验数据核查同样面临监管缺口。
博利基援引研究指出,2016年1月至2023年7月,FDA开展的2,732次符合统计条件的临床试验质量管理规范(Good Clinical Practice,GCP)检查中,仅20次在中国进行,占比不足1%;约93%的检查集中在美国本土。
他指出,部分在中国开展的首次人体试验并未事先进入美国FDA的IND申报程序。只有当药企随后使用相关数据申请在美国开展研究时,FDA才可能接触这些资料,此时试验已经完成。
博利基因此提出两项建议:一是考虑对使用海外临床数据的相关申报增设用户费,为FDA加强境外检查提供经费;二是提高美国本土早期临床试验的竞争力,让更多研发活动在美国开展,便于实施监管。
一边要求降低新药试验启动成本,一边要求补足FDA审评人手、加强海外数据核查。研发效率与监管能力,成为美国国会必须同时面对的两项议题。
临床试验增长,患者能否真正受益?
听证会主席、弗吉尼亚州共和党众议员摩根·格里菲斯(Morgan Griffith)将讨论带回患者身边。
他举例说,在自己的选区,一些居民前往俄亥俄州克利夫兰(Cleveland),甚至比去本州夏洛茨维尔(Charlottesville)更近。
他向证人提出问题:如何让更多地方医疗机构,特别是联邦合格社区卫生中心(Federally Qualified Health Center,FQHC),参与临床试验?
由国会设立、支持FDA工作的独立非营利机构里根—尤德尔基金会(Reagan-Udall Foundation for the FDA)首席执行官苏珊·温克勒(Susan Winckler)提出,可以采用“中心—卫星”(hub-and-spoke)模式:大型研究中心负责主要管理和监督,地方医疗机构在统一规范下承担部分研究工作,并结合远程医疗(telehealth)扩大患者参与机会。
患者组织关注的还有疗效评价标准。
一型糖尿病患者组织Breakthrough T1D首席执行官亚伦·科瓦尔斯基(Aaron Kowalski)希望FDA采用更灵活、具有科学依据的疗效终点(endpoints),使创新疗法的治疗价值得到恰当衡量。
对制药企业而言,试验能否更快启动,直接影响研发效率;对患者而言,更切身的问题是能否就近参与试验,以及最终能否获得创新疗法。
2027年FDA改革:国会如何回应各方诉求?
这场听证会的政策背景,是即将到来的FDA用户费重新授权。
美国《处方药使用者付费法》(Prescription Drug User Fee Act,PDUFA)及其授权制度每五年由国会重新授权一次,现行授权将于2027年到期。
PDUFA允许FDA向制药企业收取规定费用,用于支持药品审评,并设定相应的审评绩效目标。用户费制度既关系制药企业的审评成本,也关系FDA维持专业监管能力所需的资源。
能源和商业委员会主席、肯塔基州共和党众议员布雷特·格思里(Brett Guthrie)与格里菲斯在宣布听证会时表示,国会将审视如何精简现行药物研发与临床试验要求,为2027年的用户费重新授权提供参考。
NIH科研经费及联邦拨款管理政策,则分别进入预算和规则制定程序,并不直接由PDUFA授权决定。
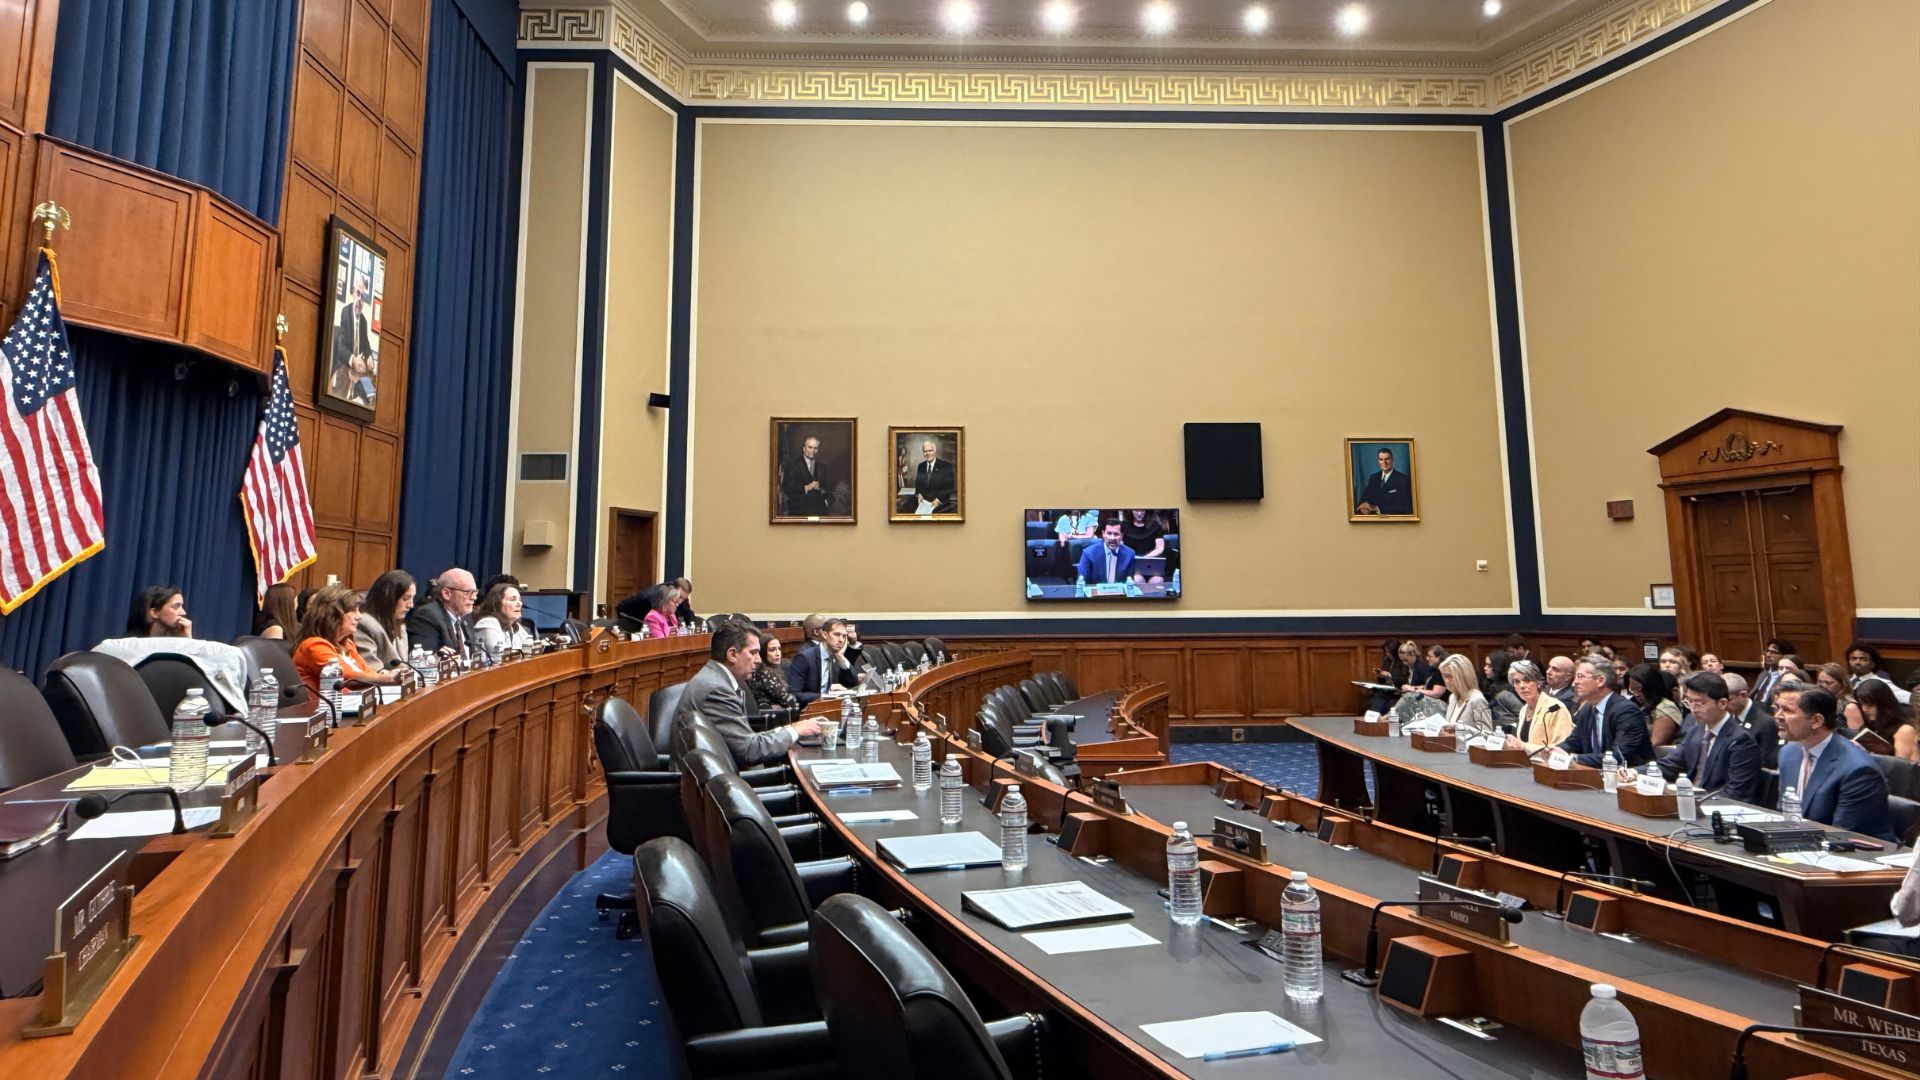
本场五名正式证人分别来自临床研究服务企业、政策研究机构、患者组织、医学研究机构,以及支持FDA工作的独立基金会。证人席没有FDA官员,也没有主要制药行业协会代表。
试验启动要更快,FDA监管要更有力,科研投入与患者权益也需要保障。
7月15日,各方将不同的改革诉求带到了国会。随着2027年用户费重新授权临近,这些建议能否转化为具体制度调整,将成为美国生物医药政策下一阶段的重要看点。
编者注: 艾昆纬提交的初版书面证词列出中国31%、美国27%;随后提交的修订版将中国占比更新为35%,美国占比仍为27%。本文采用修订版数据。